Yükleniyor…
Hipofiz Yetmezliği: Etiyoloji ve Patofizyoloji
Güncelleme: 27 Eki 2026
Tanım, Sınıflandırma ve Epidemiyoloji
Hipofiz yetmezliği (hipopitüitarizm), bir ya da daha fazla hipofiz hormonunun yetersiz yapımı ve salınımıyla ortaya çıkan klinik sendromdur. Tek hormonun eksikliği izole, birkaç ön hipofiz hormonunun eksikliği kısmi (parsiyel), tüm hipofiz hormonlarının eksikliği panhipopitüitarizm olarak adlandırılır.
Sorunun yeri iki düzeydir. Hipofizin kendi hastalığı hormon üreten hücreleri basıyla ya da yıkımla kaybettirir. Hipotalamus hastalığı ise salgılatıcı hormonların (CRH, TRH, GnRH, GHRH) yapımını azaltarak karşılık gelen hipofiz hormonunu düşürür. Bu ayrımın klinik bir izi vardır: hipotalamus ve sap hastalıkları vazopressin eksikliği (AVP-D, eski adıyla santral diabetes insipidus) da yapabilir; yalnız hipofizde kalan lezyon yapmaz, çünkü vazopressin nöronlarının bir kısmı median eminenste sonlanır.

Her iki düzeyde de biyokimyasal imza aynıdır: hedef bez hormonu düşükken hipofiz hormonu düşük ya da uygunsuz biçimde normaldir. Hasar ani ya da yavaş, hafif ya da ağır, tek ya da çok hormonlu olabilir; klinik tablo bu üç özelliğe ve kitle etkisinin (baş ağrısı, görme kaybı, diplopi) varlığına göre değişir.
Ne Sıklıkta, Neden?
| Çalışma | Bulgu |
|---|---|
| Kuzey İspanya, >146.000 erişkin | Prevalans 1992'de 29/100.000, 1999'da 45,5/100.000; yıllık insidans 4,2/100.000 (iki cinsiyette benzer). Nedenler: hipofiz tümörü %61, hipofiz dışı tümör %9, tümör dışı neden %30. Olguların yaklaşık yarısında çoklu eksiklik vardı. |
| Türkiye, 773 erişkin (14 üniversite + 5 eğitim-araştırma hastanesi) | Tümör dışı nedenler yaklaşık %50, hipofiz tümörü (tümörün kendisi ve/veya tedavisi) %43,6, hipofiz dışı tümör %7,2. En sık neden fonksiyonsuz adenom/cerrahisi, ikinci sırada Sheehan sendromu. |
Hipopitüitarizmli hastada mortalite genel nüfusa göre 1,2–2,2 kat artmıştır. Belirtiler özgül olmadığından tanıda en önemli basamak nedene yönelik öyküdür: hipotalamus-hipofiz kitlesi, bölgeye cerrahi ya da radyoterapi, bilinç kaybı ya da yatış gerektiren kafa travması, menenjit-ensefalit, doğumda ağır kanama ve emzirememe.
TEMD 2022 kılavuzu edinsel nedenleri sekiz grupta toplar: travmatik (adenom cerrahisi, kafa travması, radyoterapi, subaraknoid kanama ve inme), neoplastik, vasküler, enfeksiyöz, infiltratif/enflamatuvar, fonksiyonel, ilaçlar ve idiyopatik. Adenom cerrahisinin "travmatik" grupta sayılması yenidir; kafa travmasıyla birlikte travmatik nedenler artık sık nedenlerden kabul edilir. Kalıtsal nedenler erişkinde nadirdir.
Hormon Kaybı Sırası
Hipofizi dıştan sıkıştıran bir kitlede hormonlar zaman içinde genellikle GH → FSH/LH → tiroid stimülan hormon (TSH) → adrenokortikotropik hormon (ACTH) sırasıyla kaybolur. Gonadotropin ve GH salgısı, ACTH ve TSH'ye göre daha kolay bozulur. Bu yüzden çocukta ilk başvuru nedeni çoğu kez büyüme geriliği, erişkinde ise hipogonadizmdir.
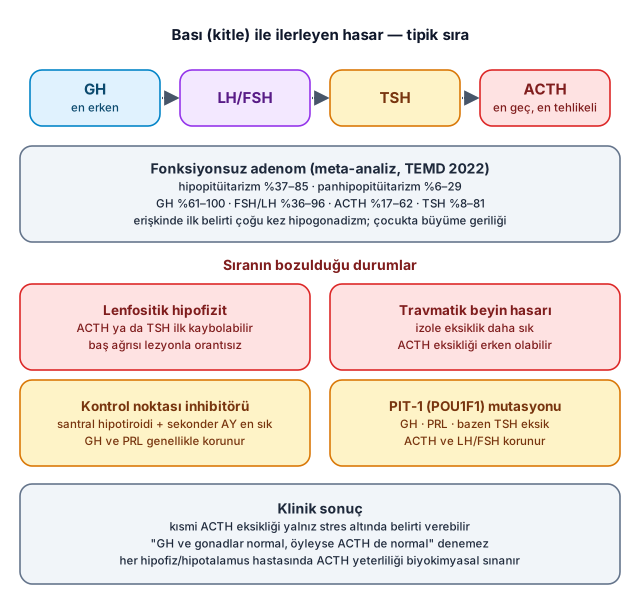
- Lenfositik hipofizit: ACTH ya da TSH ilk kaybolan hormon olabilir.
- Travmatik beyin hasarı: izole eksiklikler daha sıktır ve ACTH eksikliği, lenfositik hipofizitte olduğu gibi erken görülebilir.
- Kontrol noktası inhibitörü hipofiziti: santral hipotiroidi ve sekonder adrenal yetmezlik en sıktır; GH ve prolaktin aksı genellikle korunur.
- PIT-1 (POU1F1) mutasyonu: GH, prolaktin ve bazen TSH eksiktir; ACTH ve gonadotropinler korunur.
Kural sağlam olsa da istisnası boldur; izole ACTH eksikliği olan hasta da görülür. Bu nedenle bir hipofiz hormonunun durumundan ötekinin durumu çıkarılamaz. Kısmi ACTH eksikliği bazal koşullarda sessiz kalıp yalnız fiziksel stres altında belirti verebileceğinden, hipofiz ya da hipotalamus hastalığı olan her hastada ACTH yeterliliği biyokimyasal olarak sınanır.
Neoplastik ve Kitle Lezyonları
Olguların çoğu bir hipofiz adenomundan ya da onun tedavisinden, daha azı hipofiz dışı bir tümörden (ör. kraniyofarenjiyom) kaynaklanır. Hipofiz kitleleri arasında hipopitüitarizmle en sık ilişkili olanlar makroadenomlar (≥10 mm), özellikle klinik olarak fonksiyonsuz adenomlardır.
| Fonksiyonsuz adenom | Veri |
|---|---|
| Meta-analizler (TEMD 2022) | Hipopitüitarizm %37–85, panhipopitüitarizm %6–29. En sık GH eksikliği (%61–100), sonra FSH/LH (%36–96), ACTH (%17–62) ve TSH (%8–81). |
| Ameliyat öncesi değerlendirilen 305 hasta | %50'sinde hormon eksikliği; %26 hipotiroidi, erkeklerin %20'si ve kadınların %16'sı hipogonadizm, %13 hipoadrenalizm. |
Mekanizma: sellar kitle hipofiz hücrelerine baskı yaparak geçici ya da kalıcı hasar verir; kitle küçültülünce baskı kalkar ve işlev geri dönebilir. Kitlenin sapa basısı hipotalamik dopamin frenini kaldırır; fonksiyonsuz makroadenomda sap basısına bağlı prolaktin genellikle 100 ng/mL'nin altındadır. Bu ılımlı yükseklik prolaktinomayla karıştırılmamalıdır; hiperprolaktinemi kendisi de gonadotropinleri baskılayarak hipogonadizme katkıda bulunur.
Hipotalamus tümörleri salgılatıcı hormonları azaltarak etki eder: kraniyofarenjiyom gibi iyi huylu tümörler ve oraya metastaz yapan akciğer ve meme karsinomları. TEMD 2022'nin listesindeki diğer kitleler: Rathke kisti, dermoid kist, meningiyom, germinom, ependimom, gliom, hipotalamik hamartom ve gangliositom, hipofiz metastazları ve hematolojik maligniteler.
İatrojenik Nedenler: Cerrahi ve Radyoterapi
Transsfenoidal Cerrahi
Cerrah adenoma komşu normal hipofizi korumaya çalışır; ikisi gözle ayırt edilemiyorsa yeterli normal doku çıkarılabilir ve hipopitüitarizm gelişir. Bu yüzden ameliyat sonrası işlev hem düzelebilir hem bozulabilir:
- Düzelme: fonksiyonsuz adenomda cerrahiden sonra, sap basısına bağlı hiperprolaktineminin azalmasıyla birlikte hastaların %15–50'sinde bir ya da daha fazla hormon eksikliği düzelir. 305 hastalık seride 6. hafta ve 6. ayda düzelme: hipogonadal erkeklerde %26 ve %36, hipogonadal kadınlarda %13 ve %13, hipotiroidide %30 ve %49, hipoadrenalizmde yalnız %3 ve %3. ACTH ekseni en zor geri dönen eksendir.
- Yeni eksiklik: ameliyat öncesi eksikliği olmayanların %2–15'inde bir ya da daha fazla yeni eksiklik görülür. Olgular ilk 7–10 gün öncelikle hipokortizolemi ve diabetes insipidus açısından izlenir.
Radyoterapi
Rezidü adenomu ışınlamak, komşu normal hipofizi de aynı dozla ışınlamak demektir. Beyin tümörü ya da nazofarenks karsinomu nedeniyle yapılan kranial ışınlamada ise hasar çoğu kez hipotalamus düzeyindedir ve GH, LH, FSH, TSH ve ACTH'de sekonder eksiklik ya da düzensizlik yapar. Risk hem doza hem zamana bağlıdır:
- Hipotalamus-hipofiz eksenine ≥18 Gy alan çocuklar GH eksikliği, 30–40 Gy'nin üstü alanlar LH, FSH, TSH ve ACTH eksikliği açısından risk altındadır.
- Ortalama 27 yıl izlenen 748 çocukluk çağı kanseri sağkalanında eksiklik oranları: GH %46,5, LH/FSH %10,8, TSH %7,5, ACTH %4.
- Ameliyat sonrası 46 Gy alan 22 hastanın %50'den fazlasında izleyen dört yılda yeni ACTH, TSH ya da gonadotropin eksikliği gelişti. TEMD 2022'ye göre radyoterapiden sonraki 5–10 yılda hastaların %50'den fazlasında hipopitüitarizm gelişir ve prevalans zamanla artar.
- Stereotaktik radyocerrahi daha güvenli değildir: daha küçük hacme verilse de izleyen on yılda benzer yüksek oranlar görülür. Akromegali ya da Cushing hastalığı için gamma bıçağı uygulananlarda 3, 5 ve 10. yılda hipopitüitarizm %10, %21,7 ve %53,3. (TEMD 2022'nin Cushing bölümü 10 yıllık riski konvansiyonel radyoterapide %76, stereotaktik radyocerrahide %31 verir; kaynaklar arası fark — seriler farklı.)
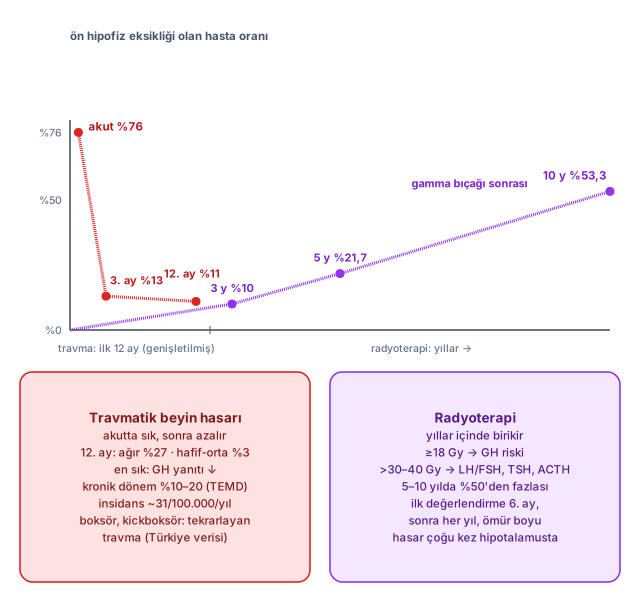
Eksiklik ışınlamadan birkaç ay ile en az 10 yıl sonra ortaya çıkabildiğinden hormon değerlendirmesi ışınlamadan 6 ay sonra, sonra yılda bir yapılır ve ömür boyu sürer.
Vasküler Nedenler: Apopleksi ve Sheehan Sendromu
Hipofiz Apopleksisi
Hipofizin akut kanaması ya da enfarktüsüdür; çoğu kez bir adenomun içine olur ve sella içi basıncı aniden artırır. 50–60 yaşlarda ve erkeklerde daha sıktır, en sık fonksiyonsuz makroadenomda görülür; fonksiyonsuz makroadenomlu hastalarda prevalans bir seride %8'di. Olguların yaklaşık %80'inde adenom önceden bilinmez, bu da tanıyı geciktirir. Olguların %40'ında kolaylaştırıcı bir durum vardır: hipertansiyon, diyabet, radyoterapi, anjiyografi ya da spinal anestezi, kontrastlı MR, kalp-akciğer bypass'lı kalp cerrahisi ve diğer büyük cerrahiler, GnRH analogları, somatostatin analogları, dopamin agonistleri, endokrin uyarı testleri (TRH, insülin, CRH, GnRH), antikoagülan ve antitrombotikler, östrojen, kafa travması, gebelik ve doğum.
- Nörolojik tablo: ani, şiddetli, analjeziğe yanıtsız baş ağrısı (retroorbital, bifrontal ya da yaygın); baş ağrısı, kusma ve görme bozukluğu apopleksi triadıdır. Görme alanı defekti (sıklıkla bilateral hemianopsi), görme keskinliğinde azalma, 3., 4. ve 6. kraniyal sinir felciyle oftalmopleji (en sık okülomotor: pitozis, midriyazis), bilinç değişikliği, ateş ve meningismus görülebilir. 35 hastalık bir seride baş ağrısı %97, görme alanı kaybı %71, görme keskinliği kaybı %66.
- Endokrin tablo: en sık ve hayatı tehdit eden kayıp ACTH eksikliğidir; kortizolün ani kaybı ağır hipotansiyona yol açabilir. Aynı seride biyokimyasal olarak gonadotropin %79, ACTH %76, TSH %50 eksikti. Diabetes insipidus nadirdir ve bazen geçicidir. Düşük prolaktin düzelme olasılığının düşük olduğunu gösterir.
- Seyir: görme ve hormon kaybı cerrahi dekompresyonla ya da kan emildikçe haftalar-aylar içinde kendiliğinden düzelebilir; yine de hastaların %80'inden fazlası hormon replasmanı gerektirir.
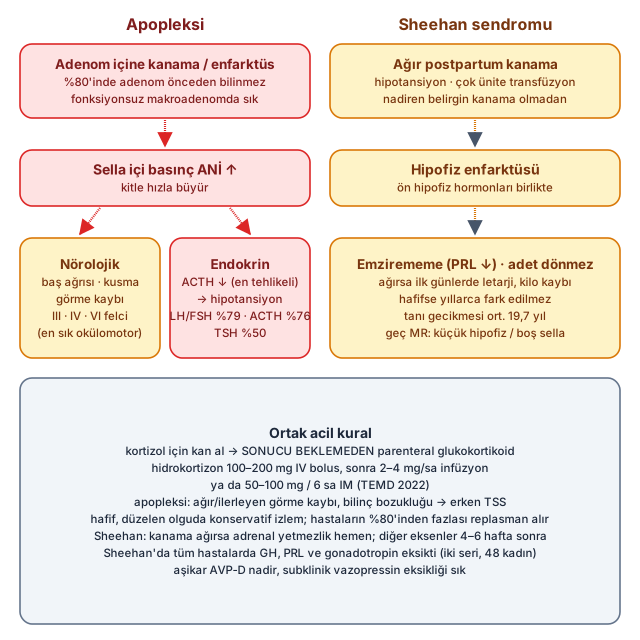
Ayırıcı tanı geniştir: subaraknoid kanama, beyin enfarktüsü, menenjit, kavernöz sinüs trombozu, migren, Rathke kisti kanaması, retrobulber nörit, temporal arterit ve baziler arter enfarktı. Hipofiz tümörü bilinen hastada akut baş ağrısı ve nöro-oftalmik bulgu varsa, SAK ve menenjit dışlandıktan sonra apopleksi mutlaka düşünülür. Kortizol için kan alınır ve sonuç beklenmeden parenteral yüksek doz glukokortikoid başlanır.
Sheehan Sendromu
Postpartum kanamaya bağlı hipofiz enfarktüsüdür. Gelişmiş ülkelerde obstetrik bakımın iyileşmesiyle seyrekleşmiştir; kaynakları kısıtlı ülkelerde hâlâ sık bir nedendir ve Türkiye verisinde ikinci sıradadır. Nadiren belirgin kanama olmadan da doğumdan hemen sonra enfarktüs gelişebilir.
- Öykü: hipotansiyona yol açan ve çok ünite kan transfüzyonu gerektiren postpartum kanama.
- Ağır yetmezlik: doğumdan sonraki ilk gün ve haftalarda letarji, iştahsızlık, kilo kaybı ve emzirememe.
- Daha hafif yetmezlik: laktasyonun başlamaması ve adetlerin haftalar-aylar içinde geri dönmemesi, kıllanma kaybı, hafif yorgunluk. Hafif olguda eksiklik yıllarca fark edilmeyebilir.
- Hormon kaybı: ağır kanamaya bağlı 48 kadınlık iki seride tüm hastalarda GH, prolaktin ve gonadotropin eksikti; çoğunda TSH ve ACTH da eksikti. 114 hastalık seride başvuru belirtileri %53 özgül olmayan, %31 adrenal yetmezlik, %10 hipogonadizm; ortalama tanı gecikmesi 19,7 yıl; tanıda %55 panhipopitüitarizm, %45 kısmi yetmezlik.
- Arka hipofiz: aşikar AVP-D nadir, subklinik vazopressin eksikliği sıktır.
- Görüntüleme: zamanla normal büyüklükteki sella içinde küçük bir hipofiz kalır; MR'da "boş sella" olarak okunabilir.
Kanama ağırsa, özellikle hipotansiyon eşlik ettiyse, adrenal yetmezlik hemen değerlendirilip tedavi edilir; diğer eksenler 4–6 hafta sonra incelenir. Prolaktin eksikliğinin tek bilinen klinik sonucu doğum sonrası emzirememedir ve tedavisi yoktur.
Diğer vasküler ve enfarkt nedenleri: anevrizma, subaraknoid kanama ve inme, diyabet, hipotansiyon, arterit, orak hücre hastalığı; nadiren yaşlı hastada koroner bypass sırasında damar yetersizliği ve Güneydoğu Asya'da Russell engereği ısırığı (49 olgu; otopside hemorajik nekroz).
İnfiltratif, Enflamatuvar ve Otoimmün Nedenler (Hipofizitler)
Hipofizit yalnız ön hipofizi (adenohipofizit), infundibulum ve arka hipofizi (infundibulo-nörohipofizit) ya da tüm bezi (panhipofizit) tutabilir; süreç hipotalamusa uzanabilir. Primer hipofizitte tutulum hipofizle sınırlıdır; sekonder hipofizit lokal bir sürece (Rathke kisti rüptürü), sistemik hastalığa, enfeksiyona, neoplaziye ya da ilaca yanıttır. Histolojik tipler: lenfositik, granülomatöz, ksantomatöz, IgG4 ilişkili, nekrotizan ve karma formlar.
| Tip | Patofizyoloji ve özellik |
|---|---|
| Lenfositik | En sık tip; nedeni çoğu kez bilinmez. Önce lenfositik infiltrasyon ve bezde büyüme, sonra hipofiz hücrelerinin yıkımı. Sıklıkla gebeliğin sonunda ya da doğum sonrası dönemde görülür (16 hastalık seride 14 kadın, 10'unda gebelikle ilişkili) — otoimmün kökeni destekler; ancak bir seride hastaların çoğu gebelikten bağımsızdı. Baş ağrısı lezyonun büyüklüğüyle orantısız şiddettedir. MR adenomu taklit eder; ön hipofizde yaygın homojen kontrast tutulumu. Doğal seyir ilerleyici atrofi ve fibrozdur, ama kısmi kendiliğinden düzelme olabilir. |
| Granülomatöz | Histiyosit ve dev hücre infiltrasyonu. Granülomatöz polianjiit ve tüberküloz gibi sistemik granülomatöz hastalığa eşlik edebilir; hepatit C'nin interferon alfa + ribavirin tedavisinden sonra da bildirilmiştir. Kiazma tutulumu daha sık olabilir. |
| Plazmositik (IgG4 ilişkili) | IgG4 üreten plazma hücresi infiltrasyonu, sıklıkla pankreas gibi diğer organ tutulumuyla. 170 hipopitüitarizm hastasının 23'ünde hipofizit, bunların 7'sinde IgG4 ilişkili hipofizit: hipofizitlerin %30'u, tüm hipopitüitarizmin %4'ü (Japonya). |
| Ksantomatöz | En nadir tip; köpüksü histiyosit infiltrasyonu. |
İmmün Kontrol Noktası İnhibitörleri
Anti-CTLA-4 (ipilimumab, tremelimumab) ve anti-PD-1/PD-L1 (nivolumab, pembrolizumab) ajanlar tümöre karşı efektör T hücre yanıtını artırırken otoimmün yanıtı da artırır; deneysel olarak ilaç enjeksiyonundan sonra hipofizde lenfositik infiltrasyon ve dolaşımda antihipofiz antikorları gösterilmiştir.
- Anti-CTLA-4: TEMD 2022'ye göre ortalama %4,5 (%0,6–17) olguda hipofizit. Ipilimumabla tedavi edilen, her biri 100'den fazla hastalık üç çalışmada baş ağrısı, hipofiz büyümesi ve hipopitüitarizm birlikteliğiyle tanı %11–17. Tanı tedavinin başlangıcından medyan 8–10 hafta sonra; hipofiz büyümesi görme kaybı yapmaz ve çoğu kez geriler, ama hipopitüitarizm genellikle kalıcıdır.
- Anti-PD-1/PD-L1: daha seyrek — nivolumab ve pembrolizumabla %0,6, ortalama 4,2 ayda (1,4–11 ay); daha hafif, daha geç, sıklıkla izole adrenal yetmezlik, daha az baş ağrısı, seyrek MR değişikliği. 839 hastalık karma bir kohortta medyan 19,4 ay izlemde %1,9.
- Kombinasyon hipofiziti daha erken ve daha sık yapar. Risk etkenleri erkek cinsiyet, ileri yaş ve yüksek doz; lenfositik hipofizitin aksine sıklıkla yaşlı erkekte görülür. Santral hipotiroidi ve sekonder adrenal yetmezlik en sık, GH ve prolaktin genellikle korunur, diabetes insipidus atipiktir. Radyolojik değişiklik hormon bozukluğundan önce gelebilir.
Sistemik İnfiltratif Hastalıklar
- Sarkoidoz ve Langerhans hücreli histiyositoz: hipotalamusu tutarak hem ön hipofiz hormonlarında hem vazopressinde eksiklik yapar; MR'da infundibulum belirgin kalınlaşır. LCH'li 12 hastanın 8'inde AVP-D tanısından medyan 4,5 yıl sonra ön hipofiz eksikliği gelişti.
- Hemokromatoz: hipofiz hücrelerinde demir birikimi; en sık endokrin bozukluk gonadotropin eksikliğidir, diğer eksiklikler çok daha seyrektir. Tekrarlayan flebotomi gonadotropin eksikliğini geri çevirebilir.
- Diğerleri (TEMD 2022): granülomatöz polianjiit (Wegener) ve Takayasu arteriti.
Travmatik ve Enfeksiyöz Nedenler
Travmatik Beyin Hasarı
Kafa tabanını kıracak ağırlıkta travma hipotalamik hormon eksikliği yaparak hem ön hipofiz hormonlarını hem vazopressini düşürebilir. Kafa tabanı kırığı olmayan travmada da eksiklikler bildirilmiştir; ancak bazı çalışmalarda tanı ölçütleri gevşek olduğundan gerçek sıklığı belirlemek zordur.
- Akutta sık, sonra seyrek: 46 ardışık hastada akut dönemde %76, 3. ayda %13, 12. ayda %11 eksiklik.
- Ağırlıkla orantılı: 12. ayda ağır travmada %27 (15 hastanın 4'ü), hafif-orta travmada %3 (35 hastanın 1'i).
- En sık bozulan GH'dir: 12. ayda eksikliği olan beş hastanın beşinde GH yanıtı düşüktü; hipoadrenalizm, hipotiroidi ve hipogonadizm daha seyrekti. TEMD 2022'ye göre kronik dönemde en sık GH, FSH/LH ve ACTH eksikliği bildirilir.
- Kronik dönem: meta-analizde olaydan en erken 6 ay-1 yıl sonra %10–20 hipopitüitarizm; buradan hesaplanan insidans 31/100.000/yıl. Bu oranla travma, hipopitüitarizmin en sık nedenlerinden biri olabilir; ama epidemiyolojik çalışmalarla doğrulanmamıştır ve travma hastalarının çoğu endokrinoloğa yönlendirilmediği için tanı konmuyor olabilir.
- Tekrarlayan spor travması: Türkiye'den çalışmalar boksör ve kickboksörlerde anlamlı oranda hipopitüitarizm göstermiştir.
- Vazopressin: orta-ağır travmalı 122 hastada akut AVP-D %18, 6–36 ay sonra kalıcı AVP-D %6; akut uygunsuz ADH sendromu (SIADH) %10,6, geç dönemde yalnız bir hastada.
İnme: iskemik inme ve subaraknoid kanama hipofiz işlev bozukluğuyla ilişkili olabilir, ancak sık değildir. İskemik inmeden 12–15 ay sonra değerlendirilen 48 hastanın hiçbiri hipotiroid değildi; biri hipoadrenal, üçü hipogonadaldı, 15'inde GH yanıtı düşüktü.
Enfeksiyonlar
- Menenjit ve ensefalit sonrası hipopitüitarizm gelişebilir: tüberküloz, bakteriyel ve viral menenjit-ensefalit, Candida, hantavirüs, Pneumocystis, mantarlar (histoplazmoz, aspergilloz) ve parazitler (toksoplazmoz). HIV ya da yüksek doz glukokortikoidle bağışıklığı baskılanmış hastada daha olasıdır.
- Hipofiz apsesi nadirdir: baş ağrısı ve MR'da 1 cm'den büyük kitleyle gelir; hastaların çoğunda panhipopitüitarizm, birkaçında AVP-D vardır. Etken yalnız birkaç olguda transsfenoidal cerrahide aspire edilen irinin kültüründe gösterilebilmiştir.
Fonksiyonel Nedenler, İlaçlar ve Boş Sella
Her hormon eksikliği yapısal hasar demek değildir. TEMD 2022 iki geri dönebilir grubu ayrı sayar:
- Fonksiyonel: akut kritik hastalık (sepsis, kafa travmasının akut evresi) ve beslenme bozuklukları (kalori kısıtlaması, malnütrisyon).
- İlaçlar: anabolik steroidler, glukokortikoid fazlalığı, GnRH agonistleri, östrojen, dopamin ve somatostatin analogları. Bunların bir kısmı (GnRH analogları, somatostatin analogları, dopamin agonistleri, östrojen) apopleksiyle de ilişkilendirilmiştir.
Boş Sella
- Sekonder boş sella: bilinen bir hipofiz hastalığıyla birliktedir — örneğin sellayı genişletmiş bir adenomun cerrahi, radyoterapi ya da enfarktüsle ortadan kalkması. Hipopitüitarizm adenomdan, tedavisinden ya da enfarktüsten kaynaklanır. Sheehan sendromu ve PROP-1 gibi transkripsiyon faktörü bozuklukları da küçük hipofizle bu görüntüyü verir.
- Primer boş sella: diyafragma sella defekti beyin omurilik sıvısı (BOS) basıncının sellayı genişletmesine izin verir. Çoğu kez rastlantısal MR bulgusudur; hormon eksikliği bildiren yayınlara karşın tutarlı bir "boş sella sendromu" kanıtı yoktur. Kitle ve klinik bulgu yoksa T4 ve sabah kortizolü ölçülebilir, ama büyük olasılıkla normal çıkar.
Kongenital ve Genetik Nedenler
Ön hipofiz hücrelerinin farklılaşması, sırayla açılan transkripsiyon faktörlerinden oluşan bir kaskada bağlıdır. Kaskadın hangi basamağı bozulursa, o basamaktan türeyen hücre soylarının hepsi eksik kalır:
| Gen | Kaskaddaki yeri | Eksiklik |
|---|---|---|
| BMP4 | Rathke kesesinin oluşumu | Kombine eksiklik + santral sinir sistemi (SSS) anomalileri |
| ROBO1 | SSS akson yönlendirmesi | Kombine eksiklik + ağır SSS anomalileri |
| HESX1, LHX3, LHX4 | Organogenez ve erken farklılaşma | Kombine eksiklik (GH, PRL, TSH, LH, FSH); LHX3'te nörolojik anomaliler de |
| PROP1 | Somatotrop, laktotrop, tirotrop ve gonadotrop öncülü | GH, PRL, TSH, LH, FSH; ileri yaşta ACTH da kaybolabilir. Ailevi ve sporadik kongenital kombine eksikliğin en sık nedeni |
| POU1F1 (PIT-1) | PROP1'in hemen ardından; somatotrop, laktotrop ve daha az tirotrop öncülü | GH, PRL, bazen TSH; ACTH ve gonadotropinler korunur |
| TPIT | Kortikotrop farklılaşması | İzole ACTH eksikliği — erken tanınmazsa yenidoğan ölümü |
- PROP1 sıklığı: sporadik ya da ailevi kombine eksikliği olan 195 hastada, hipofiz dışı anomalisi olmayan 109 hastanın 20'sinde PROP1 mutasyonu bulundu; POU1F1 ve LHX4'te birer hasta, LHX3 ve HESX1'de hiç. Aynı mutasyonda bile fenotip değişkendir: ilk eksikliğin yaşı, eksikliklerin sırası ve ağırlığı farklıdır; ama GH eksikliği hemen her zaman bebeklik ya da çocuklukta başlar ve boy kısalığı yapar.
- Edinsel PIT-1 bozukluğu: erişkinde başlayan GH, prolaktin ve TSH eksikliği olan üç hastada anti-PIT-1 antikorları gösterildi.
- Hipofiz sapı kesintisi sendromu: küçük hipofiz, incelmiş ya da kesik sap ve ektopik nörohipofiz üçlüsü; klinik değil radyolojik bir tablodur, yukarıdaki mutasyonlardan biriyle ya da poligenik nedenle ilişkili olabilir.
- Diğer kalıtsal nedenler (TEMD 2022): KAL mutasyonu, Prader-Willi ve Laurence-Moon-Biedl sendromları (FSH, LH); GHRH, CRH ve GnRH reseptör defektleri; leptin ve leptin reseptör defekti; hipofiz aplazisi ve hipoplazisi, SSS kitleleri ve ensefalosel; DAX1; hormon geni mutasyonları (GH-1, biyoinaktif GH, FSHβ, LHβ, POMC, TSHβ).
Patofizyolojiden Tanıya: Uyarı Testlerinin Mantığı
Hipopitüitarizm, apopleksi ve Sheehan sendromu dışında genellikle yavaş gelişir ve erken eksiklikler kolayca gözden kaçar. Kesin tanı hormonaldir. Laboratuvar değerlendirmesi hipofiz hormonu ile hedef bez hormonunun eşzamanlı ölçümüyle başlar: TSH + sT4, ACTH + bazal kortizol, GH + IGF-1, FSH/LH + estradiol ya da testosteron, PRL.

- TSH, gonadotropin ve PRL: bazal çift çoğu kez yeterlidir; uyarı testi artık rutin değildir. Santral hipotiroidide sT4 düşükken TSH düşük, uygunsuz normal ya da hafif yüksek olabilir. Postmenopozal kadında yüksek olması beklenen gonadotropinin düşük olması eksikliği düşündürür. Hiperprolaktinemi de hipogonadizm nedeni olduğundan PRL birlikte ölçülür.
- ACTH: sabah 08.00–09.00 kortizolü ≥15 μg/dL ise HPA aksı normal, <3 μg/dL ise adrenal yetmezlik büyük olasılıktır (özgüllük %99,7); 3–15 arasında uyarı testi yapılır. Hidrokortizon alan hasta testten en az 18–24 saat önce ilacı keser.
- İnsülin tolerans testi HPA aksı ve GH rezervi için altın standarttır: hipoglisemi hipotalamusu uyarır, normal yanıt pik kortizol ≥18 μg/dL (500 nmol/L); pik GH <3 μg/L erişkinde ağır GH eksikliğidir. Kardiyovasküler, serebrovasküler hastalık ve epilepside kontrendikedir.
- ACTH (Synacthen) testi adrenal bezi doğrudan, HPA aksını dolaylı değerlendirir; 250 μg sonrası pik kortizol ≥18 μg/dL normaldir. Tuzak: yeni gelişmiş ACTH eksikliğinde (ilk yaklaşık 4 hafta) adrenal henüz atrofiye gitmediği için kortizol yanıtı yeterli çıkar ve hasta yanlışlıkla normal sayılır. 1 μg test hafif santral yetmezlikte daha duyarlıdır.
- Glukagon testi ACTH ve GH'yi birlikte değerlendirir; güncel verilerle normal yanıt pik kortizol ≥9–10 μg/dL ve pik GH ≥1 μg/L'dir. CRH ve metirapon testleri TEMD 2022'de önerilmez.
- GH: IGF-1 yaşa göre normal olsa da eksikliği dışlamaz; GH dışında 3 ya da daha fazla eksikliği olan erişkinde IGF-1 ≤95 ng/mL ise GH eksikliği olasılığı %95'in üzerindedir. Organik lezyon, travma öyküsü ya da başka eksikliği olanlarda tek test, izole/idiyopatik eksiklikte iki test gerekir; testten önce diğer eksik hormonlar yerine konmuş olmalıdır.
ACTH Eksikliğinin Patofizyolojisi ve Replasman Sırası
ACTH eksikliğinin tablosu neredeyse tamamen kortizol eksikliğinin tablosudur ve primer adrenal yetmezlikten iki önemli noktada ayrılır:
- Aldosteron korunur: mineralokortikoid yapımı ACTH'ye değil renin-anjiyotensin sistemine bağlıdır. Tuz kaybı, hacim azalması ve hiperkalemi olmaz; fludrokortizon gerekmez. Hiponatremiye hiperkalemi eşlik ediyorsa primer adrenal yetmezlik düşünülür.
- Hiperpigmentasyon olmaz: primer yetmezlikte olduğu gibi POMC ve ACTH artmaz.
- Hiponatremi her ikisinde de görülür ve aldosteron değil kortizol eksikliğine bağlı uygunsuz vazopressin salgısından kaynaklanır.
- Ağırlık yelpazesi: kortizol periferik damar tonusu için gereklidir; en ağır eksiklik damar kollapsıyla ölüme yol açar. Daha hafifi postural hipotansiyon ve taşikardi; hafif kronik eksiklik halsizlik, yorgunluk, iştahsızlık, kilo kaybı, libido azalması, hipoglisemi ve eozinofili yapar. Kısmi eksiklik yalnız fiziksel stres altında belirti verebilir.
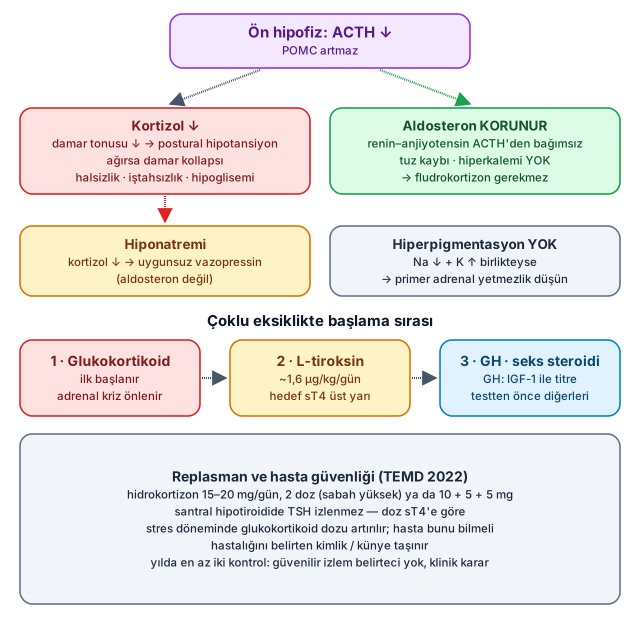
Sıra kuralı: ACTH eksikliğine TSH ve/veya GH eksikliği eşlik ediyorsa, adrenal kriz gelişmemesi için önce uygun dozda glukokortikoid başlanır; L-tiroksin ve GH ondan sonra gelir. Aynı mantık tanıda da geçerlidir: GH uyarı testinden önce diğer eksik hormonlar yerine konmuş olmalıdır.
| Eksiklik | Replasman (TEMD 2022) | İzlem |
|---|---|---|
| ACTH | Hidrokortizon 15–20 mg/gün, 2 doz (sabah yüksek, öğleden sonra) ya da 10 + 5 + 5 mg; bulunamazsa eşdeğer glukokortikoid | Güvenilir belirteç yok; klinik ve eşlik eden hastalıklara göre, yılda en az iki kontrol. Stres dozu eğitimi, kimlik/künye |
| TSH | L-tiroksin ortalama 1,6 μg/kg/gün (genellikle 75–150 μg) | TSH kullanılamaz; sT4 referans aralığının üst yarısında |
| LH/FSH | Erkek: testosteron 250 mg IM 3–4 haftada bir ya da 50–100 mg/gün jel. Kadın: östrojen + endometriyum için progestin | Fertilite isteğinde gonadotropin tedavisi |
| GH | Rekombinant GH 0,2–0,3 mg/gün başlangıç (30 yaş altı 0,4–0,5), çoğunda 0,3–0,6 mg/gün | IGF-1 yaşa göre aralığın ortası; 1 yılda fayda yoksa kesilir |
Apopleksi ya da başka bir nedenle gelişen akut ACTH eksikliği adrenal kriz gibi tedavi edilir: %0,9 NaCl ile hemodinami düzeltilir, 100–200 mg hidrokortizon IV bolus, ardından 2–4 mg/saat infüzyon ya da 6 saatte bir 50–100 mg IM; akut tablo geçince hızla oral idame dozuna inilir.
Kaynaklar
Bu konu Hipofiz kaynakçasından hazırlandı · 21 kaynak
Makaleler ve kılavuzlar (3)
- Paragliola RM, Locantore P, Corsello SM, Salvatori R. Treating Hypopituitarism in the Over 65s: Review of Clinical Studies. Clin Interv Aging 2023;18:423-439
- Pigni S, Marsan G, Caputo M, ve ark. Management of hypopituitarism during pregnancy in patients with PROP1-related combined pituitary hormone deficiency: Review of the literature with a case report. Pituitary 2026;29(1):7
- Mc Donald D, Tomkins M, O'Connell L, ve ark. Systematic Review and Meta-Analysis on the Prevalence of Radiotherapy-Induced Hypopituitarism in Adults With Primary Non-Pituitary Brain Tumours. Clin Endocrinol 2025;102(6):683-698
Kitaplar ve kitap bölümleri (15)
- Varlamov EV, Fleseriu M. Anterior Pituitary Failure. In: The Pituitary. Elsevier; 2022. p. 341-374
- Yamamoto M, Takahashi Y. Pituitary-Immune Interface. In: The Pituitary. Elsevier; 2022. p. 375-384
- Marques P, Korbonits M. Pituitary Dysfunction in Systemic Disorders. In: The Pituitary. Elsevier; 2022. p. 385-412
- Gadelha MR, Wildemberg LE, Kasuki L. Drugs and Pituitary Function. In: The Pituitary. Elsevier; 2022. p. 413-427
- Raverot G. Aggressive Pituitary Adenomas. In: The Pituitary. Elsevier; 2022. p. 637-648
- Kowalchuk RO, Trifiletti DM, Brown PD, Sheehan JP. Radiotherapy in the Management of Pituitary Adenomas. In: The Pituitary. Elsevier; 2022. p. 753-764
- Lubitz SE. Hypopituitarism. In: Endocrine Emergencies. Elsevier; 2022. p. 239-258
- Seitz AP, Ishii M. Pituitary Apoplexy. In: Endocrine Emergencies. Elsevier; 2022. p. 259-274
- Türkiye Endokrinoloji ve Metabolizma Derneği Hipofiz Çalışma Grubu. Hipofiz Hastalıkları Tanı, Tedavi ve İzlem Kılavuzu. Ankara: TEMD; 2022. ISBN 978-605-66410-8-4
- Robertson RP, ed. DeGroot's Endocrinology: Basic Science and Clinical Practice. 8. baskı. Elsevier; 2022. Bölümler: Acromegaly; Cushing's Disease; Clinically Nonfunctioning Sellar Masses
- Melmed S, Koenig R, Rosen CJ, Auchus RJ, Goldfine AB. Williams Textbook of Endocrinology. 14. baskı. Elsevier; 2019. Bölümler: Neuroendocrinology; Pituitary Physiology and Diagnostic Evaluation; Pituitary Masses and Tumors
- McDermott MT, ed. Endocrine Secrets. 8. baskı. Elsevier; 2025. Bölümler: Pituitary Stalk Lesions; Prolactin-Secreting Pituitary Tumors; Glycoprotein Secreting Pituitary Tumors; Water Metabolism
- Kliegman R, St Geme JW III, ed. Nelson Textbook of Pediatrics. 22. baskı. Elsevier; 2024. Bölüm: Hypopituitarism
- Kellerman RD, Heidelbaugh JJ, ed. Conn's Current Therapy 2024. Elsevier; 2023. Bölüm: Hypopituitarism
- White B, Harrison JR, Mehlmann L. Endocrine and Reproductive Physiology. 5. baskı. Elsevier; 2018. Bölüm: Hypothalamus-Pituitary Complex
UpToDate konuları (3)
İlgili Hesaplayıcılar
İlgili Konular
YDUS Endokrinoloji
Bu branşla ilgili çıkmış tüm YDUS soruları ve çözümlü vaka analizleri Premium abonelere özel.
İncele →